Ihr Arzneimittel ist fertig. Wer bringt es durch die EU-Zulassung?
Ohne Zulassungsinhaber in der EU bleibt selbst das beste Produkt dem Markt-Zugang verwehrt. A&O Pharma beantragt die Zulassung in Ihrem Auftrag und tritt übergangsweise selbst als Zulassungsinhaber auf, bis die Zulassung an Ihren kommerziellen Partner übertragen werden kann.
Unverbindlich und vertraulich. Antwort in ein bis zwei Arbeitstagen.
Ein zulassungsreifes Arzneimittel ohne EU-Zulassung ist gebundenes Kapital, das jeden Tag nur Kosten verursacht und nichts einbringt.
Die Frage, die zählt
Können Sie vorübergehend Zulassungsinhaber für unser Produkt sein, und wer ist der pharmazeutische Unternehmer?
Ja. A&O Pharma entspricht allen gesetzlich geforderten Voraussetzungen, die ein Zulassungsinhaber in der EU erfüllen muss. Wir beantragen die Zulassung unter unserem Namen in Ihrem Auftrag und halten sie übergangsweise selbst. Die sich anschließende Übertragung an einen pharmazeutischen Unternehmer in der EU ist kein Sonderfall, sondern ein reguläres Verfahren: Die Übertragung an Ihren kommerziellen Partner wird von Anfang an mitgeplant und vertraglich festgehalten, damit Sie nie von uns abhängig sind.
Effizient zur Zulassung
Unabdingbare Voraussetzung für die Vermarktung eines Fertigarzneimittels ist die behördliche Genehmigung, die Arzneimittelzulassung (Marketing Authorisation), sowie ihre fortwährende Pflege. Regulatory Affairs umfasst alle Themen, die für die Erlangung und langfristige Erhaltung der Zulassung erforderlich sind. Wir übernehmen diese Aufgaben für Sie, mit namentlich benannten Verantwortlichen statt wechselnder Ansprechpartner.
Ob nationale Zulassung, dezentrales Verfahren oder zentral über die EMA: Wir wählen mit Ihnen den Weg, der zu Ihren Zielmärkten passt, und begleiten die Zulassung über ihren ganzen Lebenszyklus.
Was wir für Sie übernehmen
Beratung zur regulatorischen Strategie: Am Anfang steht die Strategie. Wir entwickeln gemeinsam mit Ihnen die für einen schnellen Marktzugang geeignete, auf Ihre individuelle Situation zugeschnittene Strategie.
Interim Marketing Authorisation Holder (iMAH): Wir beantragen die Zulassungen und treten übergangsweise selbst als Zulassungsinhaber in der EU auf, bis die Zulassungen an einen von Ihnen gewählten kommerziellen Partner übertragen werden. Wie das abläuft, steht im Abschnitt zum iMAH-Modell.
Unterstützung bei Scientific-Advice-Verfahren: Wissenschaftliche und verfahrenstechnische Beratung durch die Behörden, um offene Fragestellungen vor der Einreichung zu klären und kosten- sowie zeitintensive Verzögerungen zu vermeiden. Wir unterstützen Sie bei der Vorbereitung und Beantragung von Scientific Advices.
Einreichung von Zulassungsanträgen und Anträgen zu klinischen Prüfungen in Ihrem Auftrag, einschließlich Behördenkommunikation sowie Kompilierung von IMPD und MAA-Dossiers. Erstellung und lebenslange Aktualisierung des Dossiers binden erhebliche Ressourcen im Unternehmen. Wir unterstützen und entlasten Sie bei dieser Aufgabe, damit Sie sich auf die wesentlichen Aufgaben für den Erfolg Ihres Unternehmens konzentrieren können.
Life Cycle Management: Im Laufe seines Lebens (Life Cycle) erfährt jedes Arzneimittel Änderungen (Variations), die den Behörden mitgeteilt werden müssen. Zudem ist 5 Jahre nach Erteilung der Zulassung eine Beantragung zur Verlängerung der Zulassung erforderlich. Ein weiterer, sehr wichtiger Aspekt ist die stete Aktualisierung der Dokumente in Hinblick auf sich verändernde Regulierungen, die die Ressourcen Ihrer Firma über die eigentlichen Aufgaben hinaus erheblich belastet. A&O erleichtert Ihnen die Bewältigung solcher Aufgaben durch eine kostensparende Übernahme der Arbeiten durch unsere erfahrenen Mitarbeiterinnen und Mitarbeiter.
Informationsbeauftragter nach § 74a AMG: verpflichtend für jeden Zulassungsinhaber, verantwortlich für die Prüfung und Freigabe der Produktinformationstexte (Fachinformation, Packungsbeilage, Etikettierung) sowie aller Marketingmaterialien einschließlich der Website des Unternehmens. A&O stellt Ihnen erfahrene Kolleginnen zur Verfügung, die diese Funktion für Ihre Firma übernehmen können. Haben Sie bereits einen Informationsbeauftragten benannt, beschleunigen wir den Prozess durch eine Vorabprüfung von Texten und Druckvorlagen.
Unterstützung bei Product Launches sowie Merger-and-Acquisition-Aktivitäten, bei denen eine große Zahl regulatorischer Um- und Anmeldungen anfällt. Leicht werden dabei wichtige Aspekte in der Planung übersehen. Eine Unterstützung durch erfahrene Spezialisten kann dazu beitragen, dass die Projekte reibungslos ablaufen und alle regulatorisch erforderlichen Aspekte schnell und sicher bearbeitet werden. A&O stellt auch hierbei erfahrene Kolleginnen und Kollegen zur Verfügung, die eng mit Ihrem Team zusammenarbeiten.
Welches Zulassungsverfahren passt
Welcher Weg in den Markt führt, hängt davon ab, in wie vielen Ländern Ihr Arzneimittel verkauft werden soll, ob es dort schon eine Zulassung gibt und um welche Art von Arzneimittel es sich handelt. Für manche Arzneimittel ist das zentrale Verfahren Pflicht.
Zulassungsverfahren in der EUWelcher Weg in welche Märkte führt
ein Land
Nationale Zulassung
§ 21 AMG
Ihr Arzneimittel soll nur in einem Land auf den Markt.
7 Monatebis zur Entscheidung in Deutschland (§ 27 AMG)
mehrere Länder
Gegenseitige Anerkennung (MRP)
Art. 28 RL 2001/83/EG
Es gibt schon eine Zulassung in einem EU-Land, weitere Länder sollen sie anerkennen.
90 TageBeurteilungsbericht des Referenzlands
90 TageBilligung durch die anderen Länder
30 Tagenationale Zulassungen
mehrere Länder
Dezentrales Verfahren (DCP)
Art. 28 RL 2001/83/EG
Noch keine Zulassung in der EU, der Antrag geht gleichzeitig in mehrere Länder.
120 TageEntwürfe des Referenzlands
90 TageBilligung durch die anderen Länder
30 Tagenationale Zulassungen
alle EU-Länder
Zentrales Verfahren
VO (EG) 726/2004
Pflicht für biotechnologische Arzneimittel, neuartige Therapien, Arzneimittel für seltene Leiden und neue Wirkstoffe etwa gegen Krebs oder Diabetes (Anhang I). Freiwillig bei neuem Wirkstoff oder bedeutender Innovation.
210 Tagebis zum Gutachten des CHMP bei der EMA (Art. 6)
EU-weitEntscheidung der Kommission, gültig in der ganzen Union (Art. 13)
Fristen laut Gesetz, ohne die Zeit, in der Rückfragen der Behörden beantwortet werden. Können sich die Länder bei MRP oder DCP nicht einigen, vermittelt die Koordinierungsgruppe CMDh innerhalb von 60 Tagen (Art. 29). Den Antrag nach § 25b AMG können Sie in Deutschland auf Englisch stellen.
Nach der Zulassung: Änderungen und Verlängerung
Mit der Erteilung beginnt die Pflege. Änderungen am Arzneimittel oder am Dossier werden angezeigt, nach fünf Jahren steht die Verlängerung an, und eine Zulassung, die nicht genutzt wird, erlischt. Diese Fristen behalten wir für Sie im Blick.
Nach der ZulassungFristen, die eine Zulassung am Leben halten
Tag 0
Zulassung erteilt
Gilt zunächst fünf Jahre.
3 Jahre
Auf dem Markt?
Kommt das Arzneimittel nicht innerhalb von drei Jahren in Verkehr oder ist es drei Jahre in Folge nicht auf dem Markt, erlischt die Zulassung.
9 Monate vorher
Verlängerung beantragen
Spätestens neun Monate vor Ablauf der fünf Jahre.
5 Jahre
Danach unbefristet
Nach der Verlängerung gilt die Zulassung grundsätzlich ohne zeitliche Begrenzung.
Dazwischen, laufend: Änderungen anzeigen
Typ IAGeringe ÄnderungMelden innerhalb von 12 Monaten nach Umsetzung, manche sofort.
Typ IBKleinere ÄnderungGilt als angenommen, wenn innerhalb von 30 Tagen kein Einwand kommt.
Typ IIGrößere ÄnderungBewertung innerhalb von 60 Tagen, in bestimmten Fällen 90 Tagen.
Quellen: Art. 24 RL 2001/83/EG und § 31 AMG zu Verlängerung und Erlöschen, VO (EG) 1234/2008 zu den Änderungstypen. Bei rein nationalen Zulassungen in Deutschland gilt für Änderungen zusätzlich § 29 AMG.
Das iMAH-Modell im Detail
Sie haben die Absicht, Ihre pharmazeutischen Produkte in der EU auf den Markt zu bringen, sind dort aber nicht als pharmazeutisches Unternehmen tätig.
Können Sie Zulassungsinhaber für unser Produkt werden?
Ja. Wir bringen alle Voraussetzungen mit, die ein Zulassungsinhaber in der EU erfüllen muss. Wir beantragen die Zulassung in Ihrem Auftrag und halten sie übergangsweise selbst. Der Ausstieg ist kein Sonderfall, sondern ein reguläres Verfahren: A&O agiert nicht als Inverkehrbringer oder als Vertriebsorganisation, die Übertragung der Zulassung an Ihren kommerziellen Partner oder Ihre eigene Vertriebsniederlassung wird von Anfang an mitgeplant und vertraglich festgehalten.
Das Vorgehen ist zweistufig:
Schritt 1: Wir arbeiten die Zulassungsstrategie gemeinsam mit Ihnen aus. Sie dient als Grundlage für Ihre Entscheidung über den Marktzugang, basierend auf den verfügbaren Unterlagen und den Bedingungen für die Zulassungsanträge.
Schritt 2: Wir stellen die Registrierungs- und Zulassungsanträge (MAA). Während des Verfahrens fungiert A&O Pharma als Antragsteller, nach der Zulassung als vorläufiger Inhaber der Marktzulassung (iMAH).
Gesetzliche Funktionen: Während des Verfahrens und darüber hinaus stellen wir den Stufenplanbeauftragten beziehungsweise die QPPV nach § 63a AMG, die Sachkundige Person nach § 14 AMG sowie den Informationsbeauftragten nach § 74a AMG.
Nach der Übertragung der Zulassung an Ihren kommerziellen Partner oder Ihre Vertriebsniederlassung betreuen wir das Life Cycle Management und die Verpflichtungen zur Arzneimittelsicherheit (Pharmakovigilanz) aus § 62 ff. AMG. Zudem führen wir die obligatorischen EU-Chargenfreigaben und EU-Nachprüfungen durch. Den Umfang unserer Aktivitäten entscheiden Sie.
Der regulatorische Rahmen
§ 63a AMG Stufenplanbeauftragter und QPPV für die Pharmakovigilanz.
§ 62 ff. AMG Verpflichtungen zur Überwachung der Arzneimittelsicherheit.
§ 14 AMG Sachkundige Person (QP).
§ 74a AMG Informationsbeauftragter.
Clinical Trial Regulation (EU) 536/2014 und Einreichung über CTIS.
§ 13 AMG eigene Herstellungserlaubnis für die anschließende EU-Chargenfreigabe.
Richtlinie 2001/83/EG Art. 28 und 29 für das dezentrale Verfahren und die gegenseitige Anerkennung, Art. 24 für die Verlängerung.
Verordnung (EG) 726/2004 zentrales Verfahren über die EMA.
Verordnung (EG) 1234/2008 Änderungen von Zulassungen (Variations).
§§ 21, 25b, 27 und 31 AMG Zulassung, Verfahren in mehreren Mitgliedstaaten, Fristen und Verlängerung in Deutschland.
Ablauf
Von der Anfrage zum Zulassungsdossier.
4 Schritte, ein fester Ansprechpartner, keine Überraschungen.
Zielmärkte, Verfahren und Zeitrahmen. Wir sagen, welcher Weg der schnellste ist und was er kostet.
02
Lückenanalyse am Dossier
Wir sichten, was vorliegt, und benennen offen, was fehlt oder vorab mit der Behörde geklärt werden sollte.
03
Einreichung und Behördenkommunikation
Wir kompilieren und reichen ein, beantworten Mängelschreiben und führen das Verfahren.
04
Halten oder übertragen
Wir halten und pflegen die Zulassung , bis sie sie an Ihren kommerziellen Partner übertragen werden kann.
Typische Ausgangslagen
Kommt Ihnen eins davon bekannt vor?
Hersteller außerhalb der EU
Sie haben keine juristische Person im EWR und damit niemanden, der die Zulassung halten könnte. Ohne diesen Schritt kommt das Produkt gar nicht erst an den Markt.
Biotech vor der ersten Zulassung
Es ist Ihr erstes Dossier und Sie haben keine Regulatory-Abteilung. Sie brauchen jemanden, der den Weg kennt, statt ihn parallel zur Entwicklung zeitraubend und kostspielig zu lernen.
Gewachsenes Portfolio
Variations, Renewals und Life-Cycle-Pflege stapeln sich, während die eigenen Fachleute an neuen Produkten arbeiten. Die Pflege ist Pflicht, aber sie bindet dieselben Ressourcen.
Sponsoren klinischer Studien
Sie brauchen den Antrag nach Verordnung (EU) 536/2014 samt IMPD, und der Studienstart steht bereits im Kalender.
Verantwortung
Wer bei uns dafür geradesteht.
Sie bekommen den Namen, die gesetzliche Rolle und die Durchwahl der Person, die Ihr Thema übernimmt. Vor Vertragsbeginn, nicht danach, und nicht als Team, sondern als Mensch.
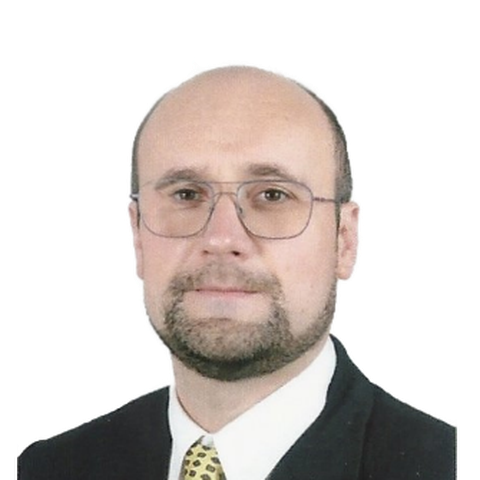
Ute Hegener
Regulatory Affairs
Schwerpunkte
Arzneimittelzulassung
Strategische Beratung
Zulassungsverfahren EU
Life Cycle Maintenance
Studium der Biologie mit Schwerpunkten in Molekularbiologie, Stoffwechselphysiologie der Pflanzen und Enzymchemie, über 20 Jahre Erfahrung
Schildern Sie uns in zwei Zeilen, worum es geht, oder rufen Sie direkt an. Sie sprechen mit den Fachleuten, die Ihr Projekt verantworten, nicht mit einem Ticketsystem. Antwort in ein bis zwei Arbeitstagen.
Was bedeutet das iMAH-Modell konkret, und warum ist es für mich relevant?
iMAH steht für Interim Marketing Authorisation Holder. A&O Pharma beantragt Ihre Zulassungen und tritt übergangsweise selbst als Zulassungsinhaber in der EU auf. Das ist relevant, wenn Sie noch keinen eigenen Zulassungsinhaber im EU-Raum haben: Ihr Produkt kann zugelassen werden, ohne dass Sie zuerst eine eigene EU-Gesellschaft mit allen regulatorischen Pflichten aufbauen müssen. Sobald Sie so weit sind, werden die Zulassungen geordnet an Ihren gewählten kommerziellen Partner übertragen. Beide Prozesse können parallel laufen, so dass Sie deutlich Zeit sparen bis zum Launch Ihres Produkts.
Tritt A&O dauerhaft als Zulassungsinhaber auf oder nur übergangsweise?
Übergangsweise. Die iMAH-Rolle ist als Brücke gedacht: A&O hält die Zulassung so lange, bis sie an einen von Ihnen gewählten kommerziellen Partner übertragen wird. Sie behalten die Kontrolle über das Produkt und entscheiden, an wen und wann übertragen wird.
Wer ist bei Ihnen für meine Zulassung verantwortlich, bekomme ich einen festen Ansprechpartner?
Ja. Bei uns steht keine anonyme Ticketnummer, sondern eine namentlich benannte Person für Ihr Vorhaben zur Verfügung. Sie wissen, mit wem Sie sprechen, und erreichen diese Person direkt, auch telefonisch.
Kann ich Regulatory Affairs einzeln buchen oder nur im Paket?
Beides. Sie können einzelne Leistungen wie die strategische Beratung, eine Einreichung oder das Lifecycle-Management gezielt beauftragen. Genauso können Sie Regulatory Affairs mit Herstellung (§ 13 AMG) und Analytik aus einem Haus kombinieren, wenn Sie bevorzugen alles aus einer Hand zu erhalten.
Welche Einreichungen übernehmen Sie in meinem Auftrag?
Wir erstellen und reichen Zulassungsanträge sowie Anträge zu klinischen Prüfungen in Ihrem Auftrag ein, begleiten Scientific-Advics-Prozesse mit den Behörden und kümmern uns um Variations und die laufende Pflege bestehender Zulassungen über den gesamten Produktlebenszyklus.
Wie schnell können wir starten und mit welchem Zeitrahmen ist zu rechnen?
Nach einem vertraulichen Erstgespräch legen wir gemeinsam Strategie und Verfahren fest und können zügig in die Vorbereitung gehen. Der genaue Zeitrahmen hängt vom Produkt, vom Zielmarkt und vom gewählten Zulassungsverfahren ab, diesen Rahmen klären wir transparent, bevor Sie sich festlegen. Eine Rückmeldung auf Ihre Anfrage erhalten Sie in der Regel innerhalb von 1-2 Arbeitstagen, unverbindlich und vertraulich.
Wie lange dauert eine Arzneimittelzulassung?
Das hängt vom Verfahren ab. Für die nationale Zulassung in Deutschland nennt § 27 AMG sieben Monate. Im zentralen Verfahren gibt der Ausschuss für Humanarzneimittel (CHMP) sein Gutachten innerhalb von 210 Tagen ab, danach entscheidet die Europäische Kommission. Im dezentralen Verfahren folgen Teilfristen von 120, 90 und 30 Tagen aufeinander. In allen Verfahren ruht die Frist, solange Rückfragen der Behörden beantwortet werden. Die tatsächliche Dauer hängt deshalb auch davon ab, wie vollständig das Dossier ist.
Was ist der Unterschied zwischen dezentralem Verfahren und gegenseitiger Anerkennung?
Beide führen zu nationalen Zulassungen in mehreren EU-Ländern auf Grundlage eines identischen Dossiers, ein Referenzmitgliedstaat führt das Verfahren (Art. 28 Richtlinie 2001/83/EG). Bei der gegenseitigen Anerkennung (MRP) gibt es bereits eine Zulassung in einem Land, die weitere Länder anerkennen. Beim dezentralen Verfahren (DCP) gibt es noch keine Zulassung in der EU, der Antrag läuft in allen gewünschten Ländern gleichzeitig.
Wie werden Änderungen an einer Zulassung gemeldet?
Je nach Tragweite (Verordnung (EG) 1234/2008). Änderungen vom Typ IA mit keinen oder minimalen Folgen werden innerhalb von zwölf Monaten nach Umsetzung gemeldet, manche sofort. Typ IB gilt als angenommen, wenn die Behörde nicht innerhalb von 30 Tagen widerspricht. Typ II wird innerhalb von 60 Tagen bewertet, in bestimmten Fällen 90 Tagen. Ist eine Änderung nicht eindeutig eingestuft, gilt sie als Typ IB.
Muss eine Arzneimittelzulassung verlängert werden?
Ja, in der Regel einmal. Eine Zulassung gilt zunächst fünf Jahre, die Verlängerung ist spätestens neun Monate vor Ablauf zu beantragen (Art. 24 Richtlinie 2001/83/EG, § 31 AMG). Danach gilt sie grundsätzlich ohne zeitliche Begrenzung, außer die Behörde verlangt aus begründetem Anlass eine weitere Verlängerung um fünf Jahre. Wird das Arzneimittel drei Jahre lang nicht in Verkehr gebracht, erlischt die Zulassung.
Als Mitglied des Life Science Nord Clusters profitieren wir von einem starken, innovativen Netzwerk und setzen uns mit anderen Experten der Branche für zukunftsweisende Entwicklungen ein.
Als registrierter Anbieter auf Scientist.com sind wir auch über diese Plattform erreichbar: Dort registrierte Unternehmen können ihre Projektanfragen direkt an uns richten.